

做高熵合金的课题组,十炉试样里有三到四炉废在配料环节——这不是夸张,是我跟十几个实验室聊下来的实际比例。熔炼参数不对可以调,热处理温度不合适可以改,但配料配偏了,整炉直接报废,没有任何补救手段。高熵合金跟传统合金完全是两码事,传统合金主元素含量偏个0.5wt%,性能会有变化但不至于废炉,后续热处理还能往回找补。高熵合金五种以上主元近等原子比,任何一种组元含量失衡,固溶条件一破,脆性杂相立马析出,后边所有工序都救不回来。
核心就一句话:配料精度、原料纯度、杂质总量、粒度搭配、配比范围,五个维度全部要控
很多新进组的同学容易犯一个错:盯着称量精度不放,却忽略了其他四个维度。配料称得再准,原料纯度不够或者粒度搭配不合理,熔出来照样偏析。反过来,原料纯度再高,称量误差控制不住也是白搭。
那这五个维度怎么落地?
称量精度:配料相对误差控制在±0.1%以内是基本要求。实际操作用万分之一天平(精度0.1mg),逐组元称量,每个数据当场记录。别靠脑子记,熔完后成分对不上你根本不知道是称错了还是熔跑了。
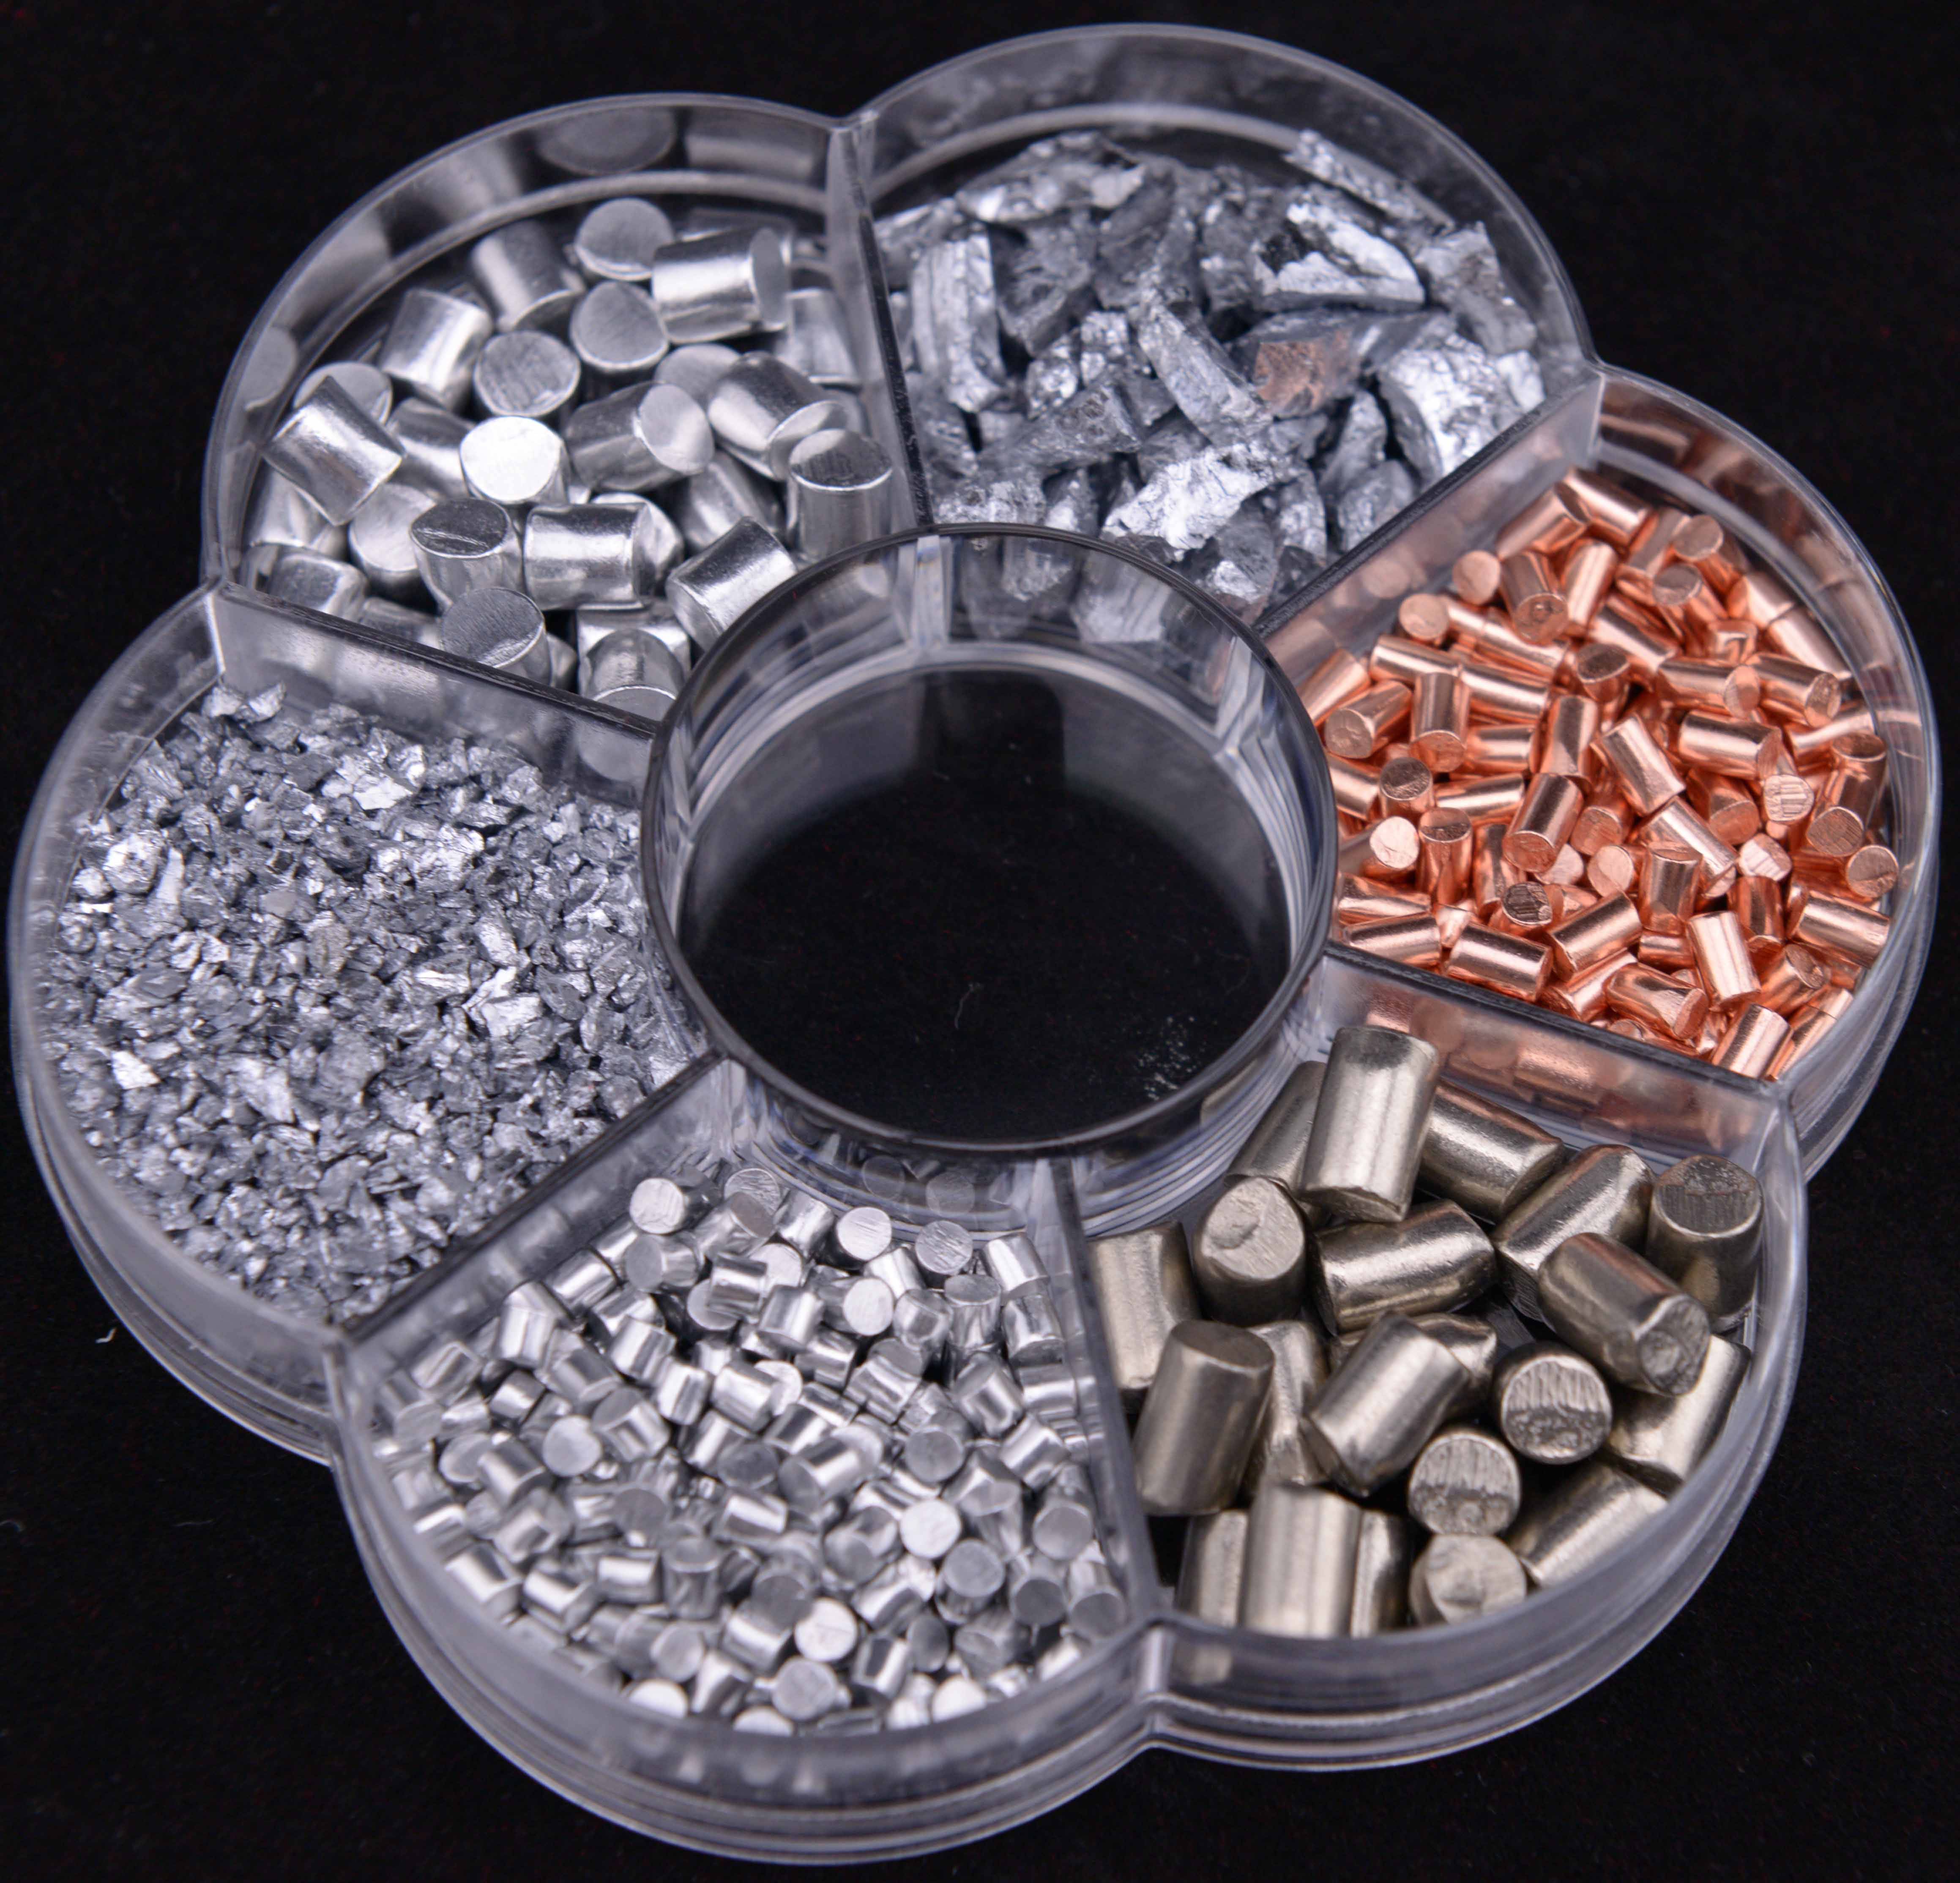
原料纯度:核心组元纯度不低于99.9%(3N),这是底线。有条件上99.99%(4N)当然更好,但不同元素4N级的价格和供货周期差别很大——Hf、Ta这些难熔金属,4N级原料不光贵,订货周期动辄两三个月,课题组预算和时间得算清楚。纯度要求跟实验目的走,做基础物相研究可以严一点,做工艺探索可以适度放宽。
杂质总量:这里必须说清楚,不要把Fe当作杂质来管——如果做的是CoCrFeNi系,Fe是主元,算进杂质里完全错误。杂质管控要针对具体体系中的关键杂质元素,比如难熔高熵合金(TiZrHfNb系)里最要命的是O、C、S、Si、B这几个。北科大吕昭平团队的研究明确指出了这点,B、C、Si这些类金属杂质对塑性的恶化效应非常明显。具体上限怎么定?看你的COA报告,把各个原料带入的杂质叠加起来算一遍,再对照相近体系的文献,确定一个合理的控制目标。
组元粒度:同一炉的原料,粒度差不要太大。块状+颗粒状混用的情况下,粒度差控制在2mm以内比较稳妥。差异太大了,混合不均匀还是小事,真空熔炼时细粉容易被电弧吹飞或者挥发损失,实际收得率跟理论值对不上。
配比范围:各主元的原子比偏差控制在±0.5 at%以内。换算成质量百分比因元素而异,称量时以实际称量值为准,不要拿理论值去反推。
这里排个优先级:先把纯度关把住,再控称量精度,粒度搭配排第三,杂质和配比范围贯穿全程。经费有限或者时间紧迫的时候,按这个顺序取舍。
不同实验目的,配料方案和熔炼工艺的搭配完全不同
基础科研试样(<50g级别) :常规称量+真空电弧熔炼就够了。用万分之一天平逐组元称量,记录实际值。电弧熔炼翻面熔炼3-5次,成分均匀性基本能保证。
批量试制(kg级别) :必须上精准配料+真空感应熔炼或悬浮熔炼。高频感应加热配合真空环境(10⁻²到10⁻³Pa级),杂质污染控制更好,熔炼量也更大。
含Ti、Zr、Al的体系:这些元素容易氧化,配料和装炉全程在氩气手套箱里做。别在开放环境下操作,表面氧化膜一旦带进熔体,氧含量超标几乎不可避免。
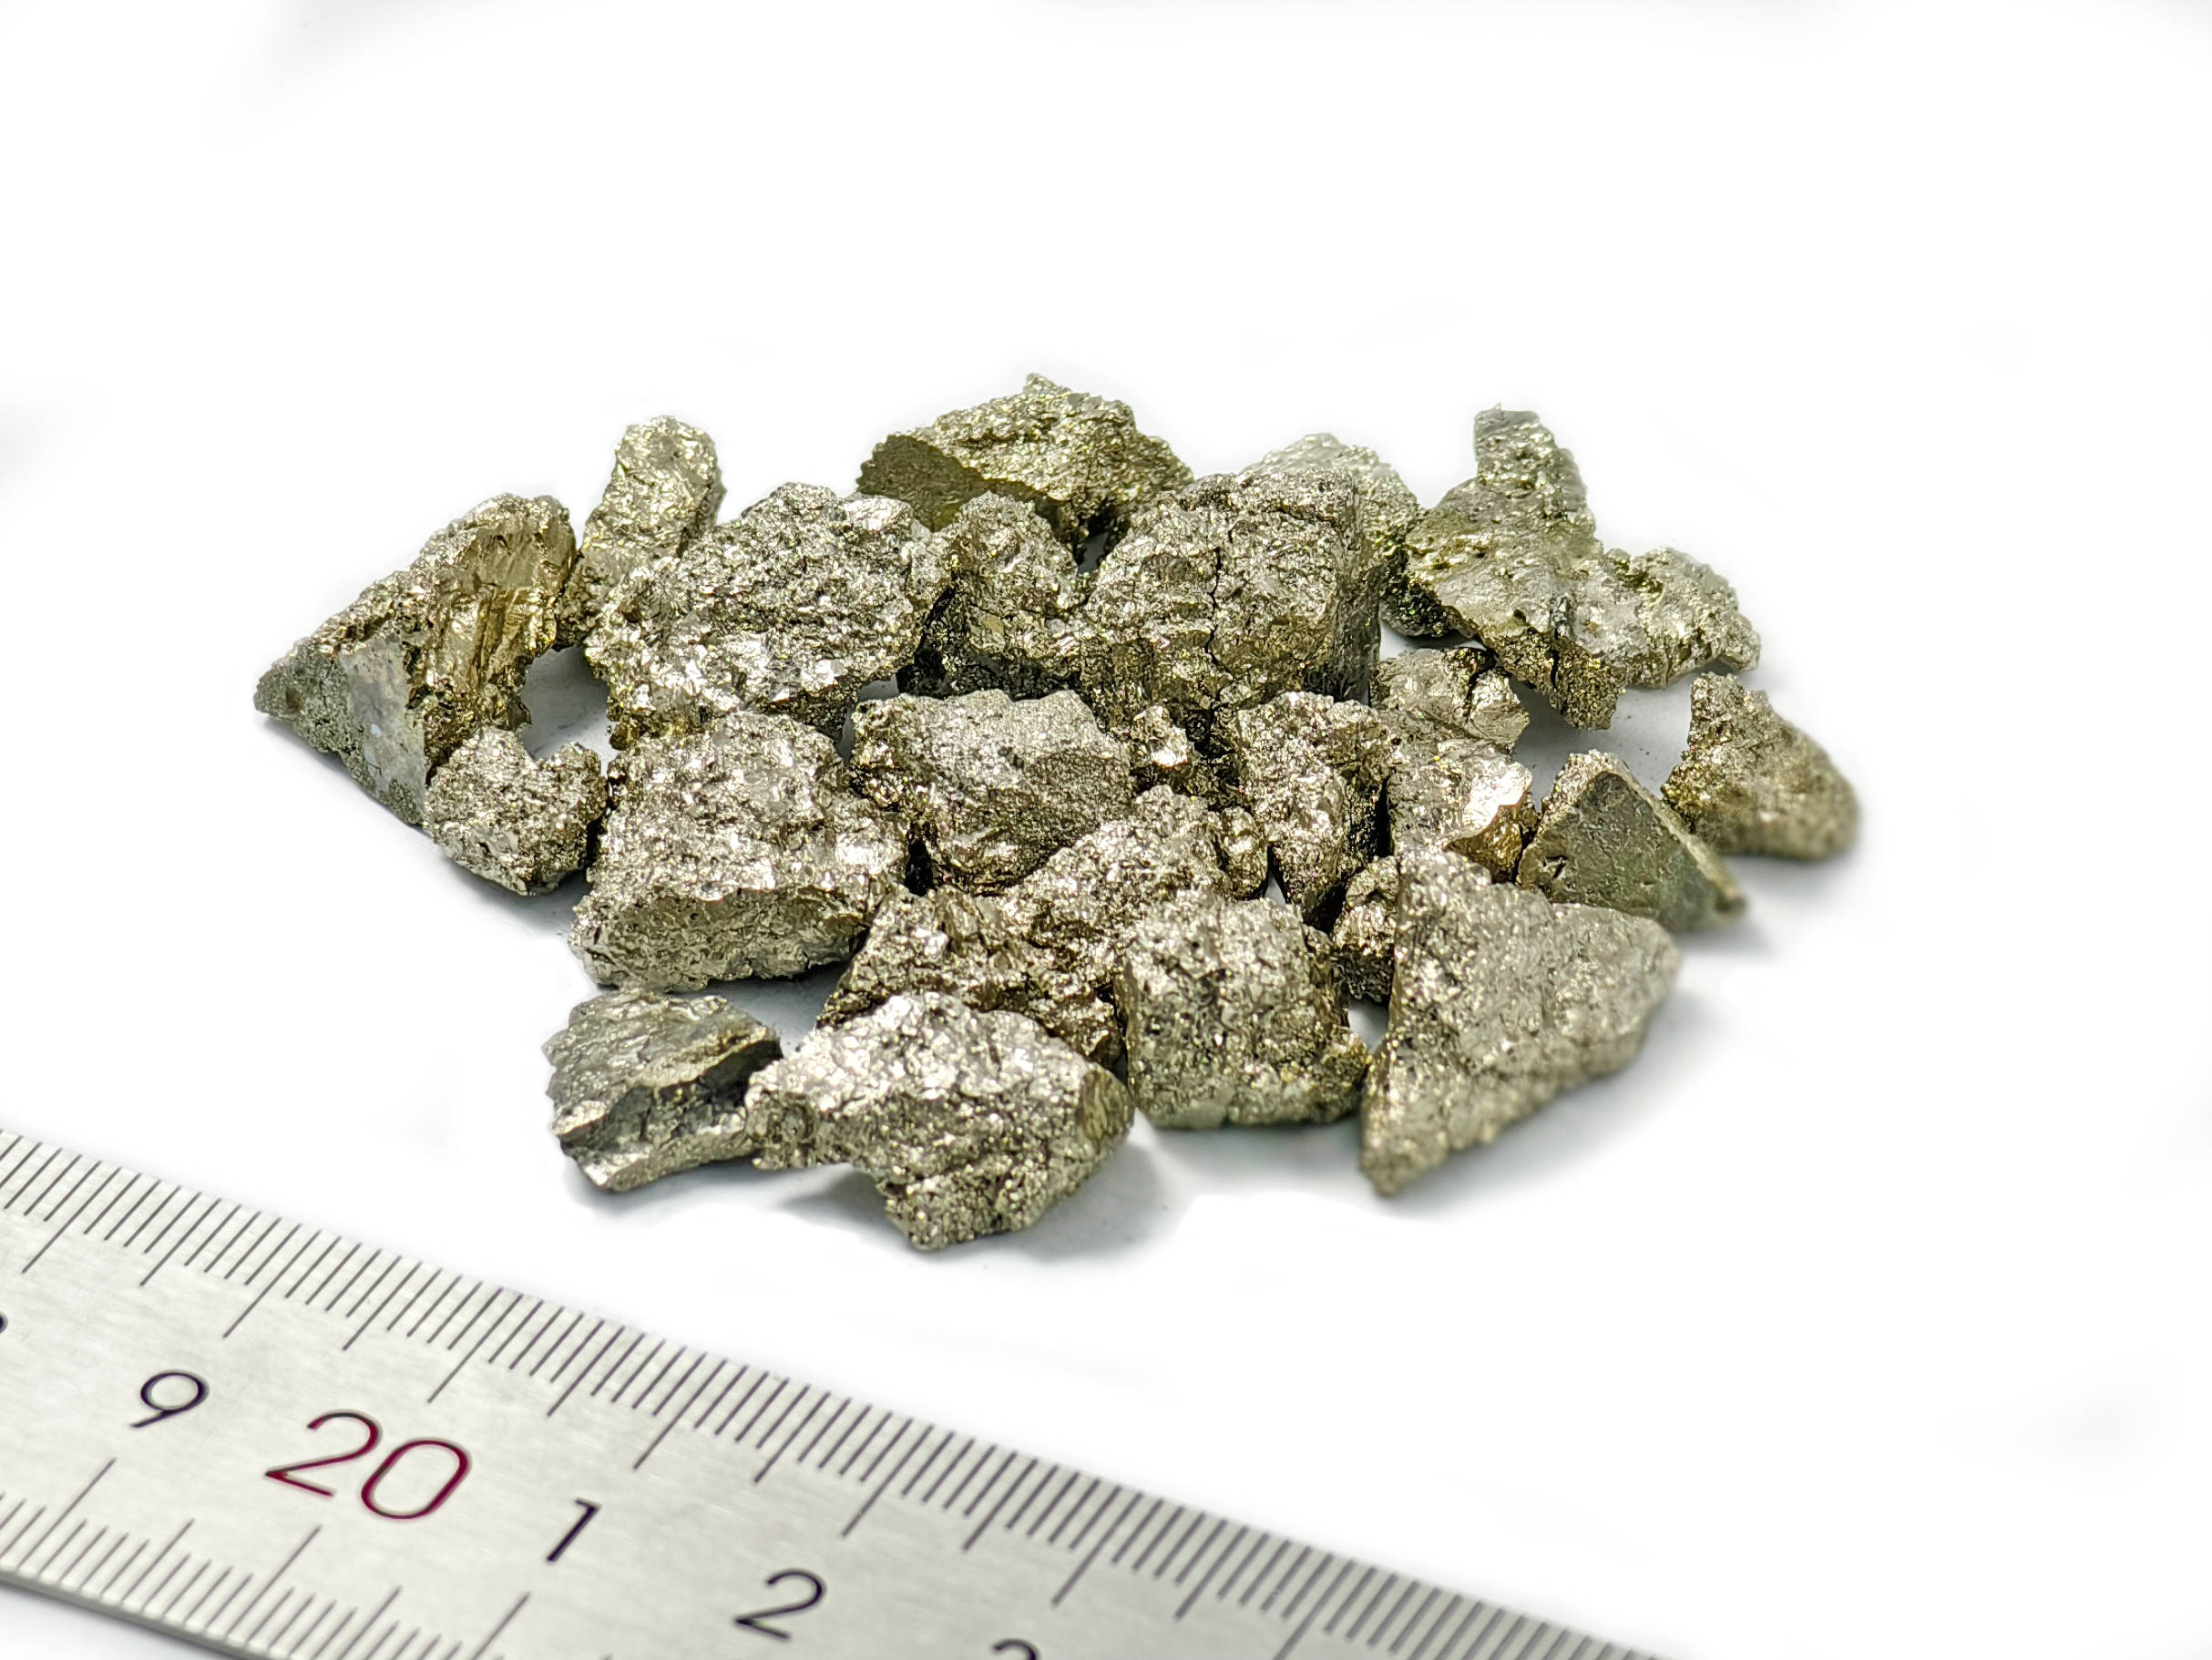
高熔点组元占主导的体系:钨熔点3410℃、铝才660℃,差了好几倍。高熔点组元用小块状或者颗粒状,增加受热面积;低熔点组元用块状,减少挥发。装炉的时候按熔点从低到高往上码,低的在下面、高的在上面。电弧从顶部打下来的时候,高熔点组元正好是受热最充分的位置。
怎么验证配料方案靠不靠谱?三个维度
第一,查COA报告。别只看纯度那一栏,盯着杂质数据看——O、N、C、S的具体数值是多少?不同批次的COA放一起对比,看看杂质波动有多大。很多实验室翻车就是因为换了批次没注意杂质变化。
第二,留称量记录。每炉的理论值、实际值、偏差值,全部手写签字。这看起来啰嗦,但出了问题查原因的时候,这份记录是唯一的线索。
第三,熔炼后取三点检测成分。铸锭的上、中、下三个位置取样,做EDS或者ICP。成分均匀性有没有问题、偏析严不严重,测完就知道了。Cu元素尤其容易偏析,枝晶间经常析出富Cu颗粒,含Cu体系要特别关注这一点。成分偏差的容忍范围因元素而异——Mn、Mg容易挥发,偏差大一点是正常的;W、Ta难熔但不易挥发,偏差大了就有问题。
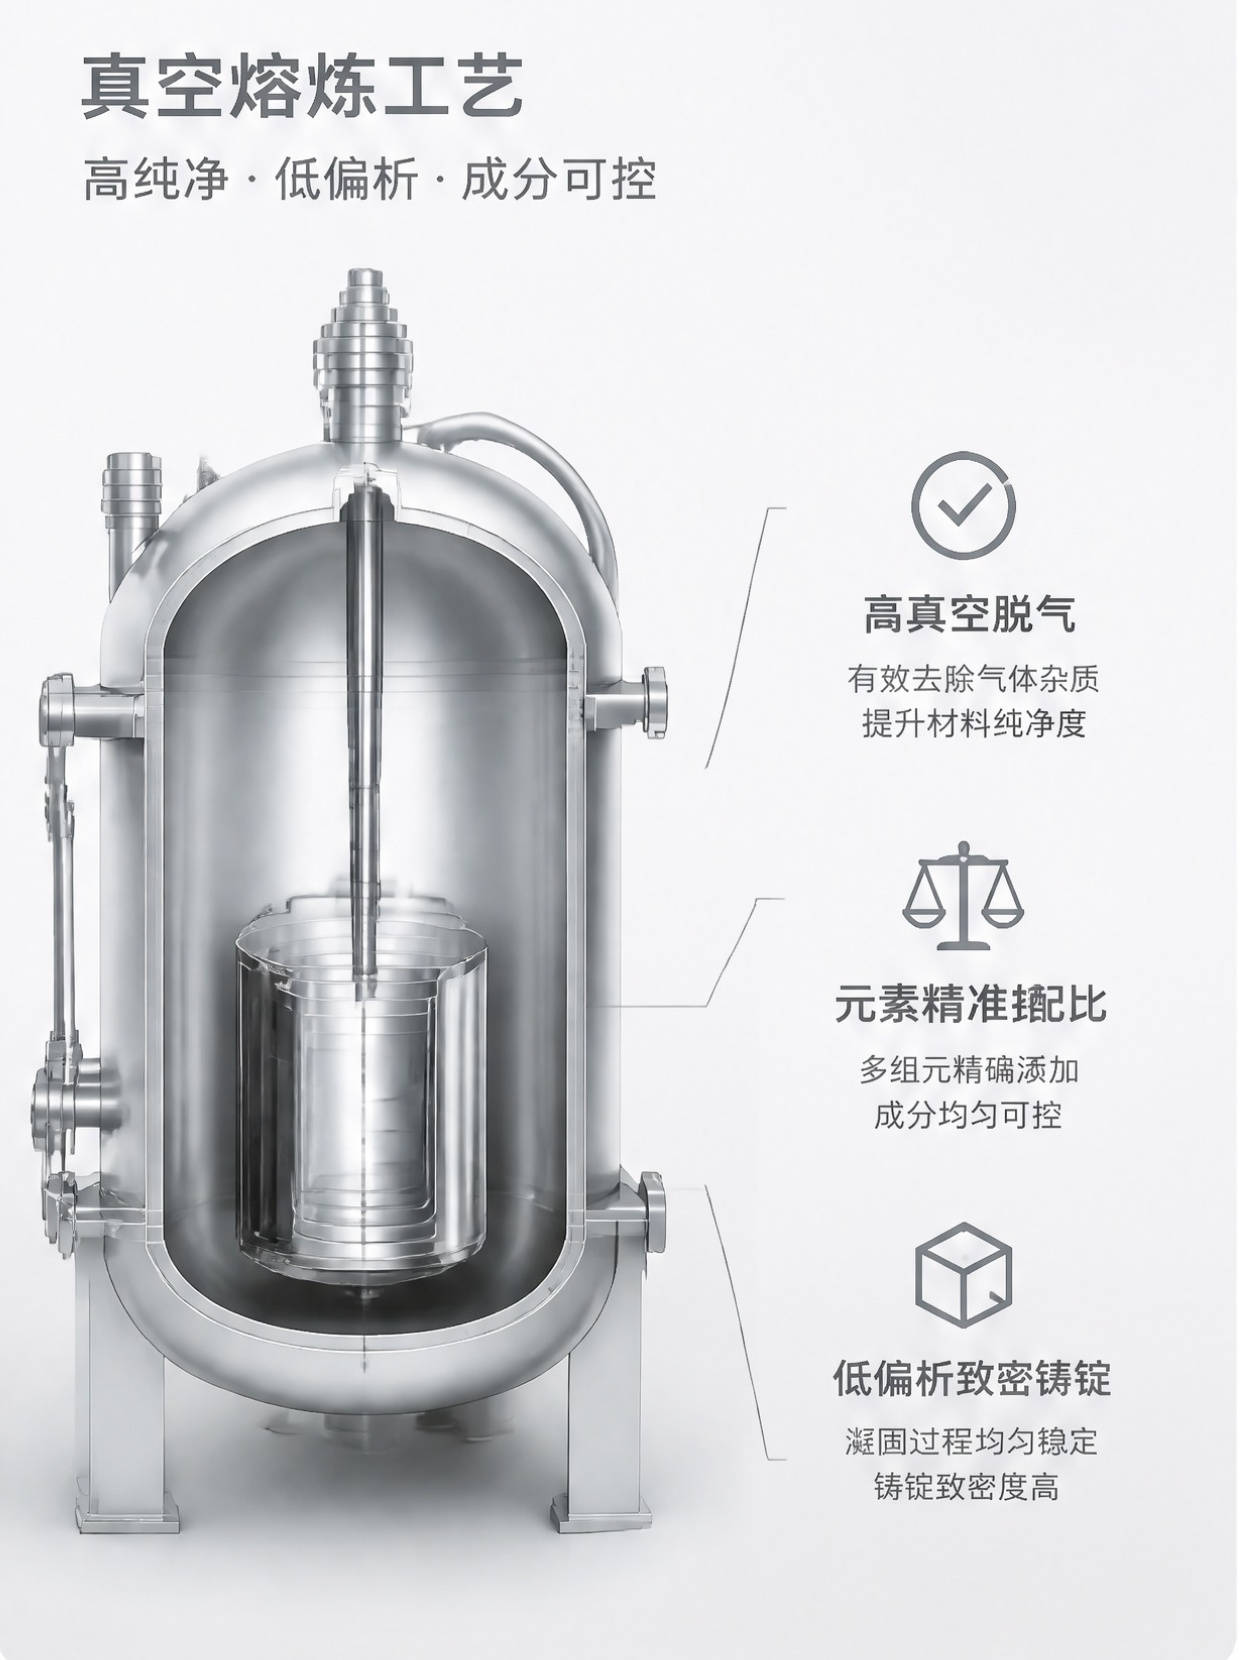
配料环节最容易被忽视的三个细节
原料预处理:买回来的金属棒材、颗粒表面有一层氧化皮,直接用等于把氧化物往熔体里带。砂纸打磨、酒精超声清洗,这步不能省。特别是Ti、Zr这些活泼元素,表面氧化层处理不干净,熔出来内部全是夹杂。
配料环境:台面擦干净,工具专用,戴手套操作。听起来是基本要求,但很多实验室赶进度的时候就顾不上,结果粉尘混进去,杂质超了还找不到来源。
添加顺序:前面已经说了,按熔点从低到高码料。低熔点的放下面,先熔化之后把高熔点的包裹住,熔炼效率高得多。
实验室里最常问的三个问题
Q1:小批量试样(比如总重只有30g),称量精度死活达不到±0.1%怎么办?
总重越小,单组元称量的绝对误差占比越大。30g试样里一个组元只占几克,天平稍微漂一点误差就到0.5%了。解决办法有两个:第一,把总重放大到100g以上,误差占比自然降下来;第二,称完记录实际值,后续数据分析以实际值为准,不要硬凑理论值。如果实验设计限制死了总重量,找供应商做预合金化配料是更省事的路径,研邦新材料这类做高纯单质原料的供应商一般都提供这个服务。
Q2:自己开发新体系,文献里找不到杂质管控标准,怎么定上限?
两步走。先把所有原料的COA报告摊开,把每种原料带入的O、N、C、S等杂质加起来,看看叠加总量在什么水平。如果叠加量已经很高了,说明原料选型需要调整——换个纯度更高的批次,或者换供应商。叠加量能接受的话,再对照相似体系的文献,把文献里报道的杂质范围作为参考目标。含Ti、Zr、Hf的体系对氧特别敏感,氧含量目标要定得更严,这些元素吸氧能力太强,原料里那点氧最后基本都变成氧化物夹杂了。
Q3:块状料和颗粒料混在一起,装炉的时候还好好的,熔出来偏析严重是什么原因?
一个是粒度差太大导致混合不均匀,一个是熔炼次数不够。粒度方面,块状控制在5-15mm,颗粒状1-5mm,两者粒度差控制在2mm以内。熔炼方面,电弧熔炼至少要翻面熔3-5次,每次熔炼时间保持1-2分钟,让熔池充分搅动。如果是机械合金化路线必须用粉末,那就先手套箱里预混合,再装炉,不要直接倒进去。
高熵合金配料的本质就是源头把关。称量、纯度、杂质、粒度、顺序,一个环节出问题,后边再怎么折腾都补不回来。把配料标准定清楚、记录做完整、验证做到位,实验的可复现性自然就有了基础。














