

说明:本文华算科技主要介绍应变在催化表面模型中的定义,以及它通过位点几何、吸附能响应、反应路径和局部稳定状态改变催化性能的原因。
催化表面模型中的应变是什么?
应变张量 ε 改写的是周期模型的晶格矢量。表面 slab 常用 εxx、εyy 和 εxy 表示面内拉伸、压缩与剪切,晶胞变形后再弛豫内部原子坐标。名义上的 2% 拉伸只规定晶格约束;表层金属键长、台阶起伏、吸附位点配位数和吸附物高度由弛豫后的结构给出。
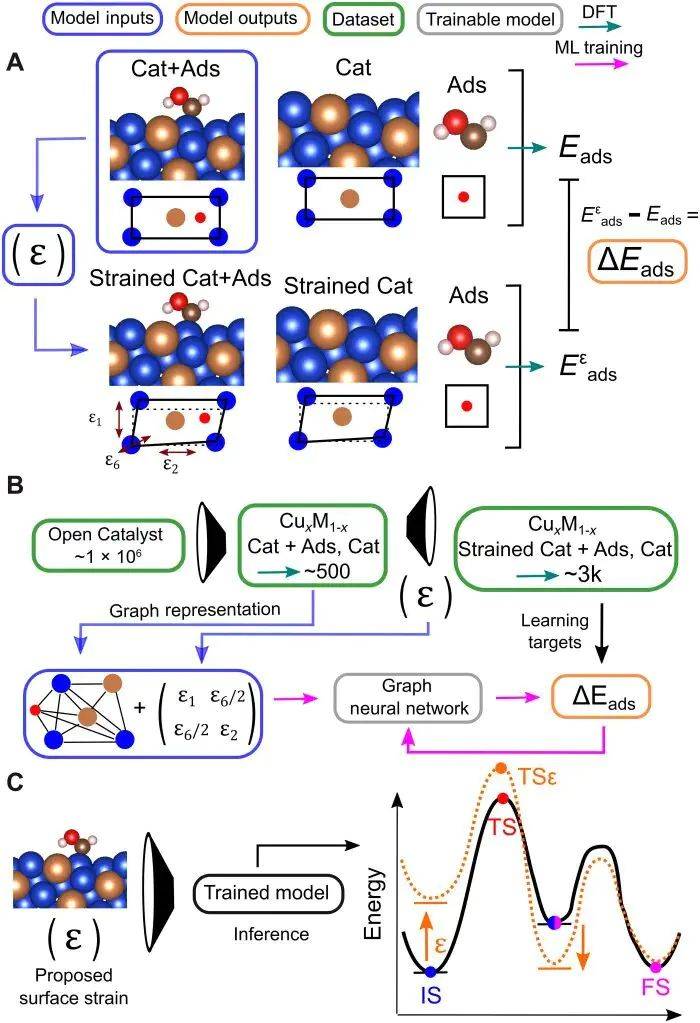
图1. 表面应变张量进入吸附模型后,吸附能以及初态、过渡态和终态可产生不同幅度的能量位移。DOI:10.1126/sciadv.abq5944
吸附物 X 在应变表面的能量响应可写成 ΔEads(ε)=Eads(ε)−Eads(0)。应变敏感度 SX=∂Eads(X*)/∂ε 给出曲线斜率:正负号表示吸附能随应变移动的方向,绝对值表示该中间体对形变的响应幅度。各应变点应采用相同晶面、覆盖度、参考态和电子结构设置,曲线差异才对应几何约束本身。
反应能垒由过渡态与初态的能量差决定,ΔE‡(ε)=ETS(ε)−EIS(ε)。应变若让 ETS 与 EIS 朝不同方向移动,活化能 ΔE‡ 会直接改变;中间体之间的自由能差采用同样的相对能量关系。催化速率对能垒呈指数响应,几十毫电子伏特的差值已经可能对应明显的速率变化。
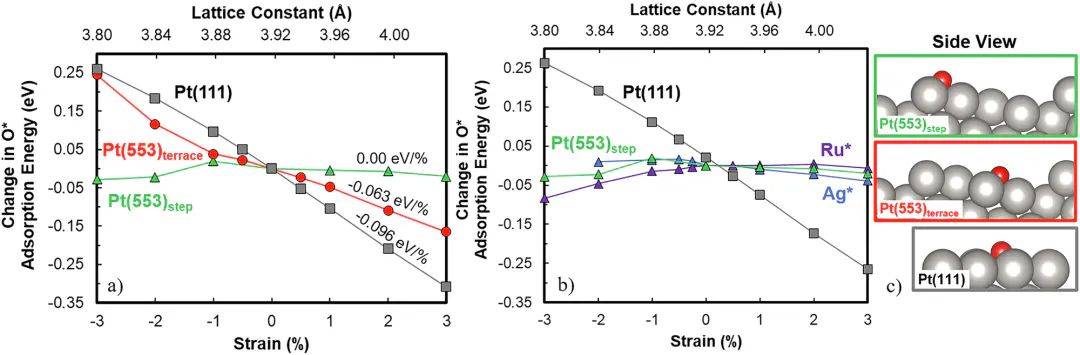
图2. Pt(111)、Pt(553) 台面与台阶位点上的 O* 吸附能对应变呈现不同斜率。DOI:10.1038/s41524-025-01616-3
Pt(111) 上 O* 吸附能对应变的斜率约为 −0.096 eV/%,Pt(553) 台面约为 −0.063 eV/%;同一 Pt(553) 的台阶位点接近 0 eV/% 并呈轻微反向趋势。台阶原子可沿面内和面外方向重排,外加形变被局部起伏吸收。位点松弛能力决定实际键长响应,晶格百分数本身无法替代弛豫后的活性位结构。
同一应变为何会改写吸附与反应路径?
金属—金属距离改变后,d 轨道重叠、d 带宽度、局域晶场和费米能级附近态密度随之调整;吸附物—金属距离、位点对称性和配位数也在弛豫中变化。电子态响应与几何响应共同决定吸附键。平整过渡金属表面常呈现压缩应变削弱吸附、拉伸应变增强吸附的趋势,低配位台阶、单原子位点和氧化物表面可出现很小的斜率或相反方向。
O*、OH*、CO* 与 H* 的成键原子、吸附位点、轨道对称性和吸附诱导表面应力均不同,因而每种中间体具有各自的 SX。应变会让某个中间体保持原位,也可能触发桥位、空位或顶位之间的构型切换;构型切换会使两种中间体原有的线性标度关系偏折。
小应变范围内,吸附能位移还可用吸附诱导表面应力 Δτads 表示,近似关系写作 ΔEads≈−AΔτads:ε,A 为表面面积,冒号表示张量收缩。Δτads 的方向与大小来自吸附键造成的表面应力变化,同一拉伸对沿 x 方向成键的中间体和近似轴对称吸附物可产生不同能量斜率;剪切应变还会改变原本等价的吸附方向。
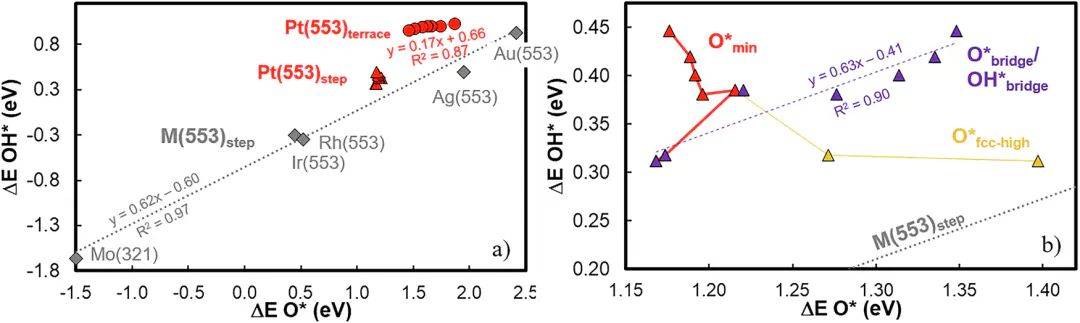
图3. Pt(553) 台阶上 O* 与 OH* 对应变的响应幅度不同,最低能吸附位点变化使标度关系偏离原有直线。DOI:10.1038/s41524-025-01616-3
Pt 台阶案例中,O* 的吸附能随应变变化很小,OH* 的变化范围约为 0.15 eV。若氧还原受 OH* 占位限制,OH* 吸附自由能改变约 0.08 eV 在室温模型下可对应约一个数量级的速率差。该估算依赖“OH* 占位控制速率”的微观动力学假设,其他覆盖度或限速步骤会给出不同数值。
Cu4S2(110) 氨合成模型中的多个吸附态对应变呈现差异响应:选定的压缩与剪切应变抬高 *N+3H* 的吸附能,却降低 *NH+2H* 的吸附能,单个应变同时改变相邻两个反应态的相对位置。反应焓随之下降,原有吸附能标度受到扰动。
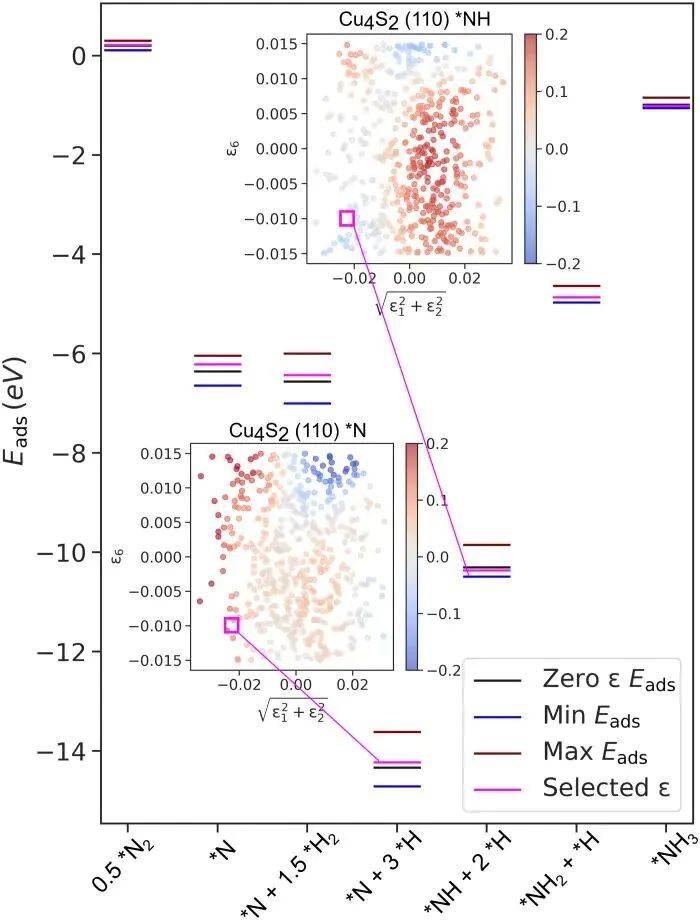
图4. Cu4S2(110) 表面的应变使氨合成各吸附态产生不同幅度的能量位移。DOI:10.1126/sciadv.abq5944
吸附态能量图负责筛选可能受益的应变区间,速率计算则应纳入 CI-NEB 活化能、振动自由能、覆盖度和微观动力学。热力学台阶降低与过渡态势垒降低是两类量;前者改变反应驱动力,后者改变单位时间内跨越路径的概率。
为什么催化性能常出现最佳应变窗口?
应变量与催化活性通常不呈单调关系。吸附过弱会降低反应物覆盖或活化程度,吸附过强会积累中间体并阻碍脱附;应变对各中间体和过渡态的斜率又不相同。最佳区间由整条反应路径的最高自由能代价决定,同一催化剂在 HER、ORR、OER 或甲醇氧化中可对应不同应变位置。
外延失配、核壳晶格差和取代原子的尺寸差会在颗粒内部形成空间不均匀的应变。Pt 取代 RuO2 晶格中的 Ru 后,平均晶胞参数由 a=b=4.54 Å、c=3.13 Å 增至 a=b=4.57 Å、c=3.18 Å,表现为体相拉伸;Pt 周围的 Ru—Ru 距离缩短,形成局部压缩区域。一个颗粒内部由此出现异号应变和不同功能的位点族群。
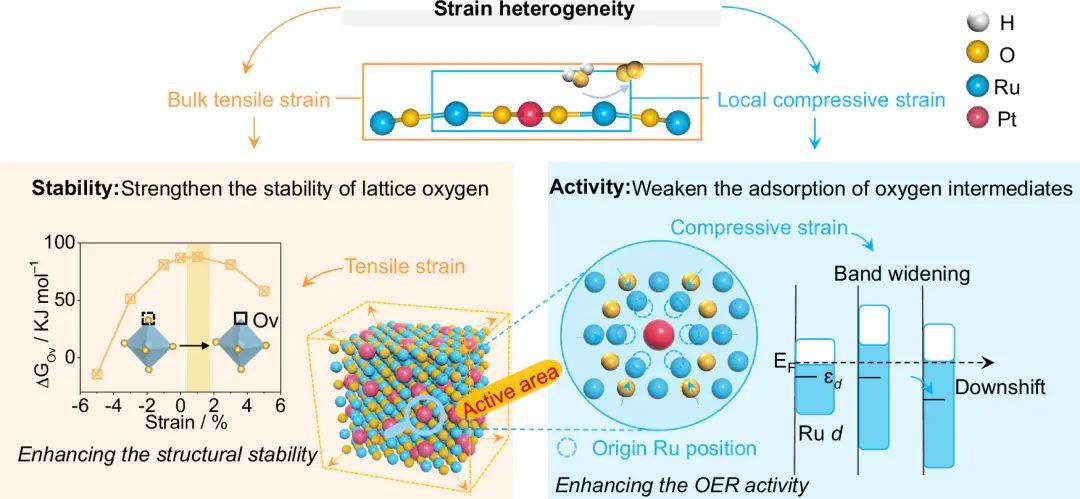
图5. Pt‑RuO2 中体相拉伸提高晶格氧脱出代价,Pt 邻域压缩改变 Ru d 态与含氧中间体吸附。DOI:10.1038/s41467-025-58570-3
体相拉伸提高晶格氧脱出的焓变,约 1% 拉伸时该论文计算得到 88.06 kJ mol−1;Pt 邻域的局部压缩使 Ru d 带展宽并下移,含氧中间体吸附减弱。活性位和稳定骨架对应不同空间区域,平均晶格常数无法描述这种分工。

图6. Pt‑RuO2 的晶胞膨胀、Pt 邻域原子间距压缩与 GPA 局域应变分布共同刻画异质应变。DOI:10.1038/s41467-025-58570-3
Pt 含量继续升高时,局部应力会经结构松弛重新分配,单个 Pt 邻域的压缩幅度可能下降。应变窗口绑定元素含量、空间位置与工作状态;同样的平均百分数若来自均匀外延、核壳失配、缺陷邻域或反应诱导重构,对活性位的作用并不相同。
计算氢电极中的电位项会移动最佳窗口:每转移一对 H++e−,相应步骤的自由能含有 −eU 项;应变改变吸附自由能后,限制电位与电位决定步骤可能随之切换。固定电位下的表面覆盖度又会通过侧向相互作用改变 SX,稀覆盖模型得到的最佳应变未必对应高电流密度下的吸附层。
DFT怎样判断应变真的改善了催化反应
可信的应变比较要求各模型保持相同化学计量、晶面、覆盖度与能量参考,并让内部坐标在固定晶格约束下充分弛豫。ΔEads 曲线负责描述吸附响应,ΔG(U,pH) 加入零点能、熵、电位和溶剂修正,ΔG‡ 或 ΔE‡ 则描述过渡态。三类能量各自对应吸附覆盖、热力学路径与动力学速率。
Pt‑RuO2(110) 的 OER 结果把多个计算对象置于同一材料状态下:隐式溶剂自由能图比较 *OH、*O 和 *OOH,O 2p 与 Ru 4d 态密度追踪晶格氧和 Ru 位点电子态,Ru 脱金属能衡量表面金属流失倾向。局部压缩区降低 *O→*OOH 的自由能代价,O 2p 带下移对应较低的晶格氧氧化活跃程度。

图7. Pt‑RuO2 与 RuO2 的 OER 中间体信号、自由能路径、O 2p/Ru 4d 态密度及 Ru 脱金属能。DOI:10.1038/s41467-025-58570-3
掺杂、核壳和外延结构里的几何应变常与配体效应、界面电荷重排及配位变化共存。区分几何贡献可比较“同元素表面施加应变”“合金表面保持自身弛豫结构”“合金电子环境配合人为解除应变”等受控模型。仅有应变—活性相关曲线无法分离多种贡献,受控结构的总能、PDOS、差分电荷密度与吸附构型共同限定归因。
吸附诱导表面应力、溶剂和电位驱动的重构、原子偏析及缺陷生成会持续调整催化工作状态下的局域键长与应变分布。AIMD 或恒电位轨迹中的位点几何保持、应变能以及表面能、偏析能和脱金属能应与自由能路径采用同一结构状态;应变松弛消失、活性位迁移、Ru 脱金属能下降或表面持续重构时,零温吸附能的优势不会保留到反应状态。













