除菌过滤作为一种风险较高的灭菌方式,在进行质量管理时应当从源头开始把控风险。而除菌过滤器的源头风险控制则是对生产商提出了质量要求。
过滤器生产商通常应当按照适当的药典方法对过滤器进行确认并公开结果,使其适用于药物生产。该确认文件可以作为用户工艺验证的一部分,但不能替代工艺验证。PDA TR 26(2025版)详细列出了生产商及用户应当分别对过滤膜和过滤装置进行的相应确认和验证工作。
术语革新:三层验证模型0.2 μm或0.22 μm额定过滤器(0.2 μm or 0.22 μm Rated Filter)
这类过滤器的孔径仅仅表示孔径标称值为0.2或0.22微米,不代表它一定具备除菌能力。市场上许多过滤器虽然标称0.22 μm,但仅用于生物负载控制,并未通过除菌验证。不能仅凭“0.22 μm”就认定它是除菌级过滤器。
除菌级过滤器(Sterilizing-Grade Filter)
制造商已通过标准测试(ASTM F838),证明其能完全截留≥107 CFU/cm2的Brevundimonas diminuta。这是过滤器的“出厂资质”,表明其具备用于除菌工艺的资格,但不代表它在你的工艺中一定能除菌,是否“真的除菌”还需验证。
除菌过滤器(Sterilizing Filter)
特定工艺条件下,通过验证确认其能真正实现对料液的除菌。只有完成工艺特异性验证后,才能称该过滤器为“除菌过滤器”。这意味着,同一个除菌级过滤器在不同工艺中,可能只是预过滤器,也可能是真正的除菌过滤器。

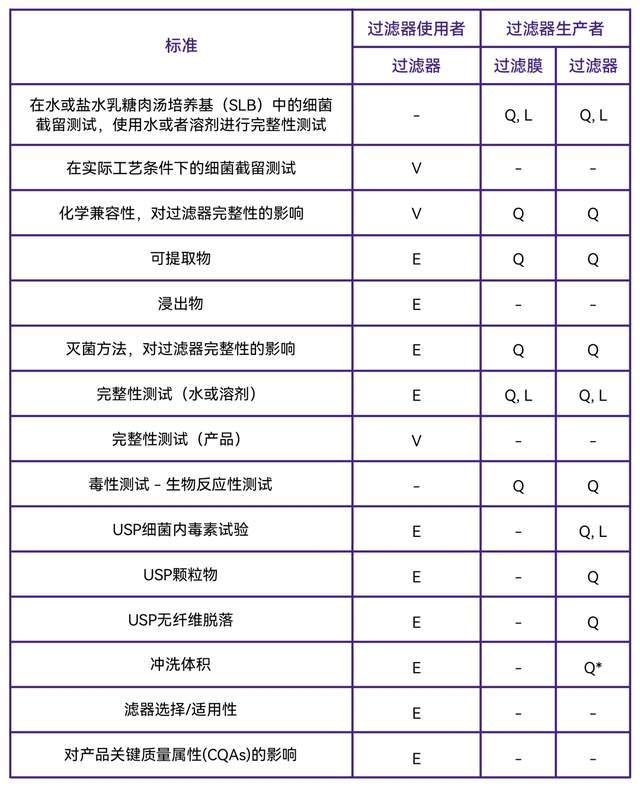
L = 过滤器制造商的批次放行标准
Q = 过滤器制造商的确认
V = 工艺验证测试(可以为缩小规模测试提供基本原理)
E = 评估是否需要附加试验,并记录技术评估
+ = 完整组装的过滤器,含滤膜、过滤器组件及塑料外壳(如适用)
* = 通常使用水
Q & A 为什么很多测试生产商已经做完了,使用者还要重新做呢?细菌截留测试:生产商在盐水乳糖肉汤、水或者其他适当的液体中进行确认后,过滤器使用者应当在其工艺条件下再次进行确认。因为前者使用了标准溶液标准条件,无法模拟实际的工艺条件。
化学兼容性:生产商可以对过滤器和产品的化学兼容性进行确认,而使用者有必要确认特定操作条件下的工艺流体和过滤器的相容性。通常可通过完整性、流速、外观等方法进行确认。
可提取物:生产商使用模型溶剂和特定的实验条件进行测试,使用者也可根据特定的产品和工艺额外进行确认。
浸出物:通常与特定的产品和工艺条件相关,使用者应当对其进行确认和评估,确保不会对产品造成危害。
吸附评估:滤器不得对生物活性物质、蛋白药效组分、API 及关键辅料等产生非特异性吸附。使用者应验证评估过滤前后各关键组分的变化程度是否符合预设合格判定标准。
安全性测试(毒性 / 生物相容性):通常由生产商完成,因为其测试的是过滤器材质本身的安全性,与使用工艺条件无关,因此使用者无需进行重复确认。
灭菌:生产商会对过滤器的灭菌耐受能力和灭菌条件进行确认,该条件可能不能代表实际工艺条件,因此使用者应当在特定工艺条件下的灭菌方法进行验证。
完整性测试:生产商进行出厂确认和批放行测试,使用者应当在工艺条件下进行使用前后的完整性测试。
颗粒物、无纤维脱落、氧化物、TOC、电导率和流速:通常会由生产商进行确认,而使用者应当根据特定工艺条件来评估是否需要进行额外测试。