

连续制造如何定义批量?实时放行检验如何获得监管认可?一套质量体系能否同时满足中美欧及PIC/S的监管逻辑?6月18日上午,在上海CPHI展会“先进制造与技术转型”分论坛上,gempex德恩咨询中国区副总经理冯翠容女士用一场专题演讲,回应了这些制药企业普遍关心的合规难题。

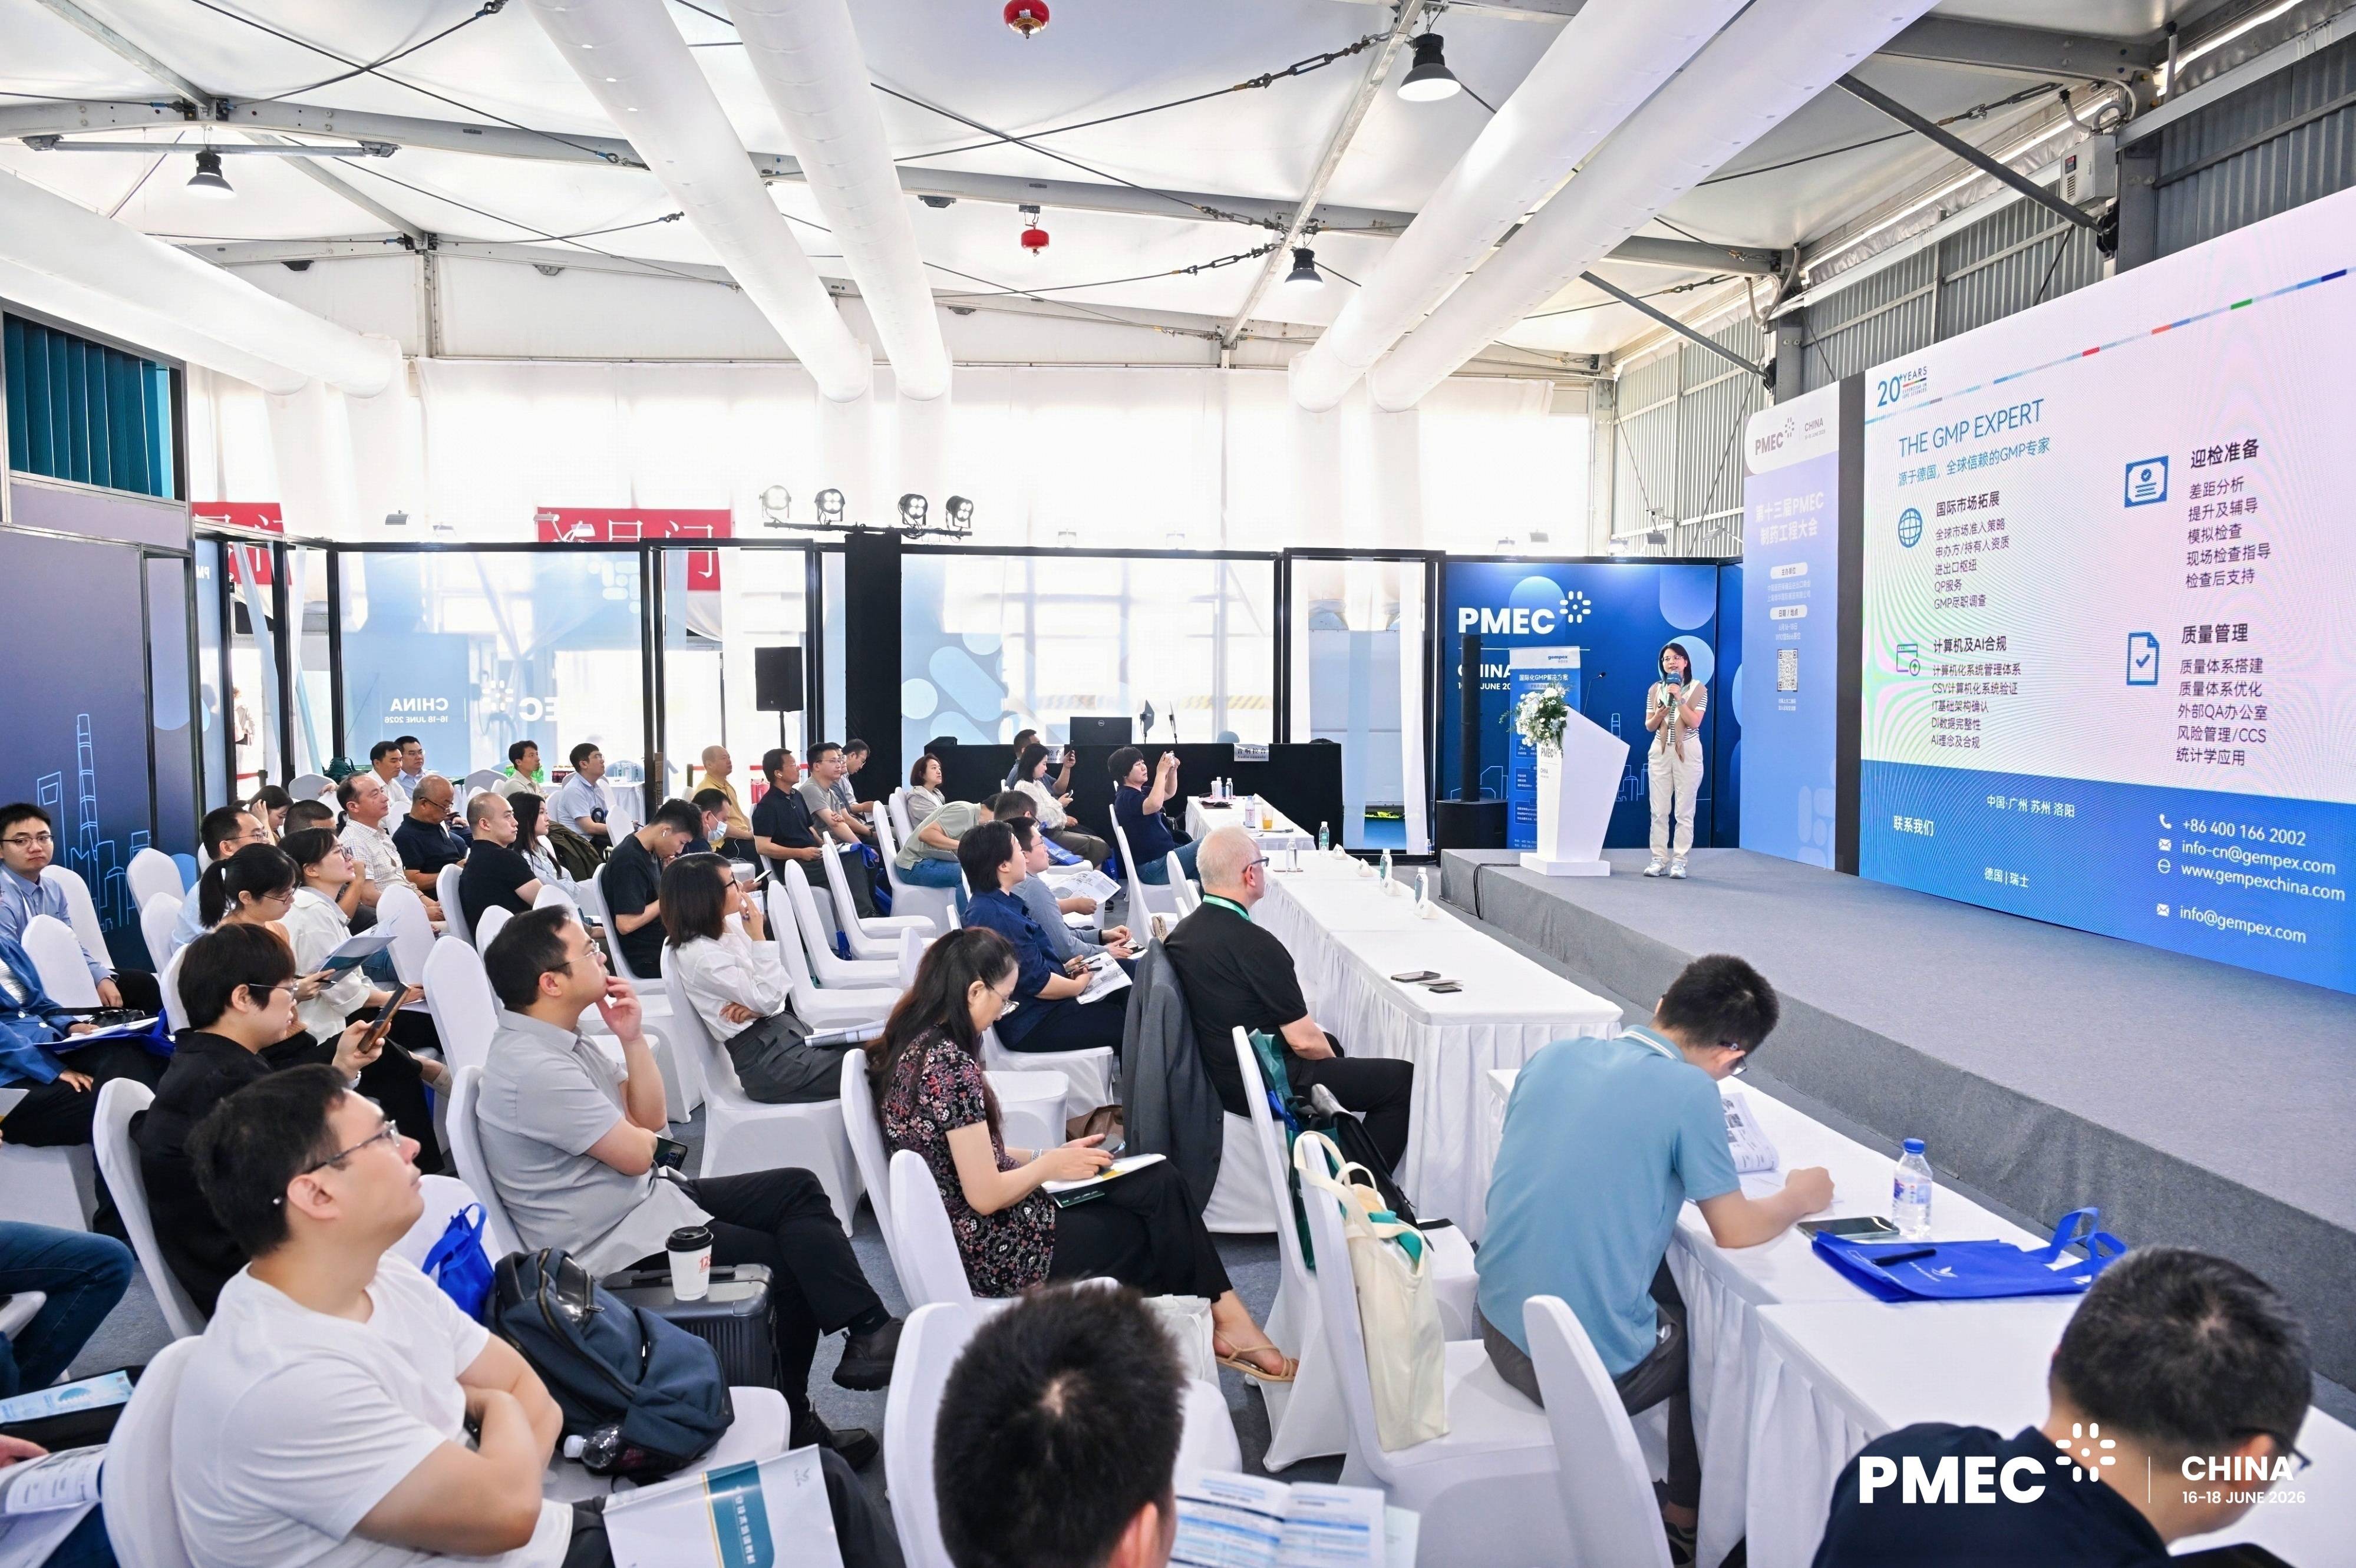
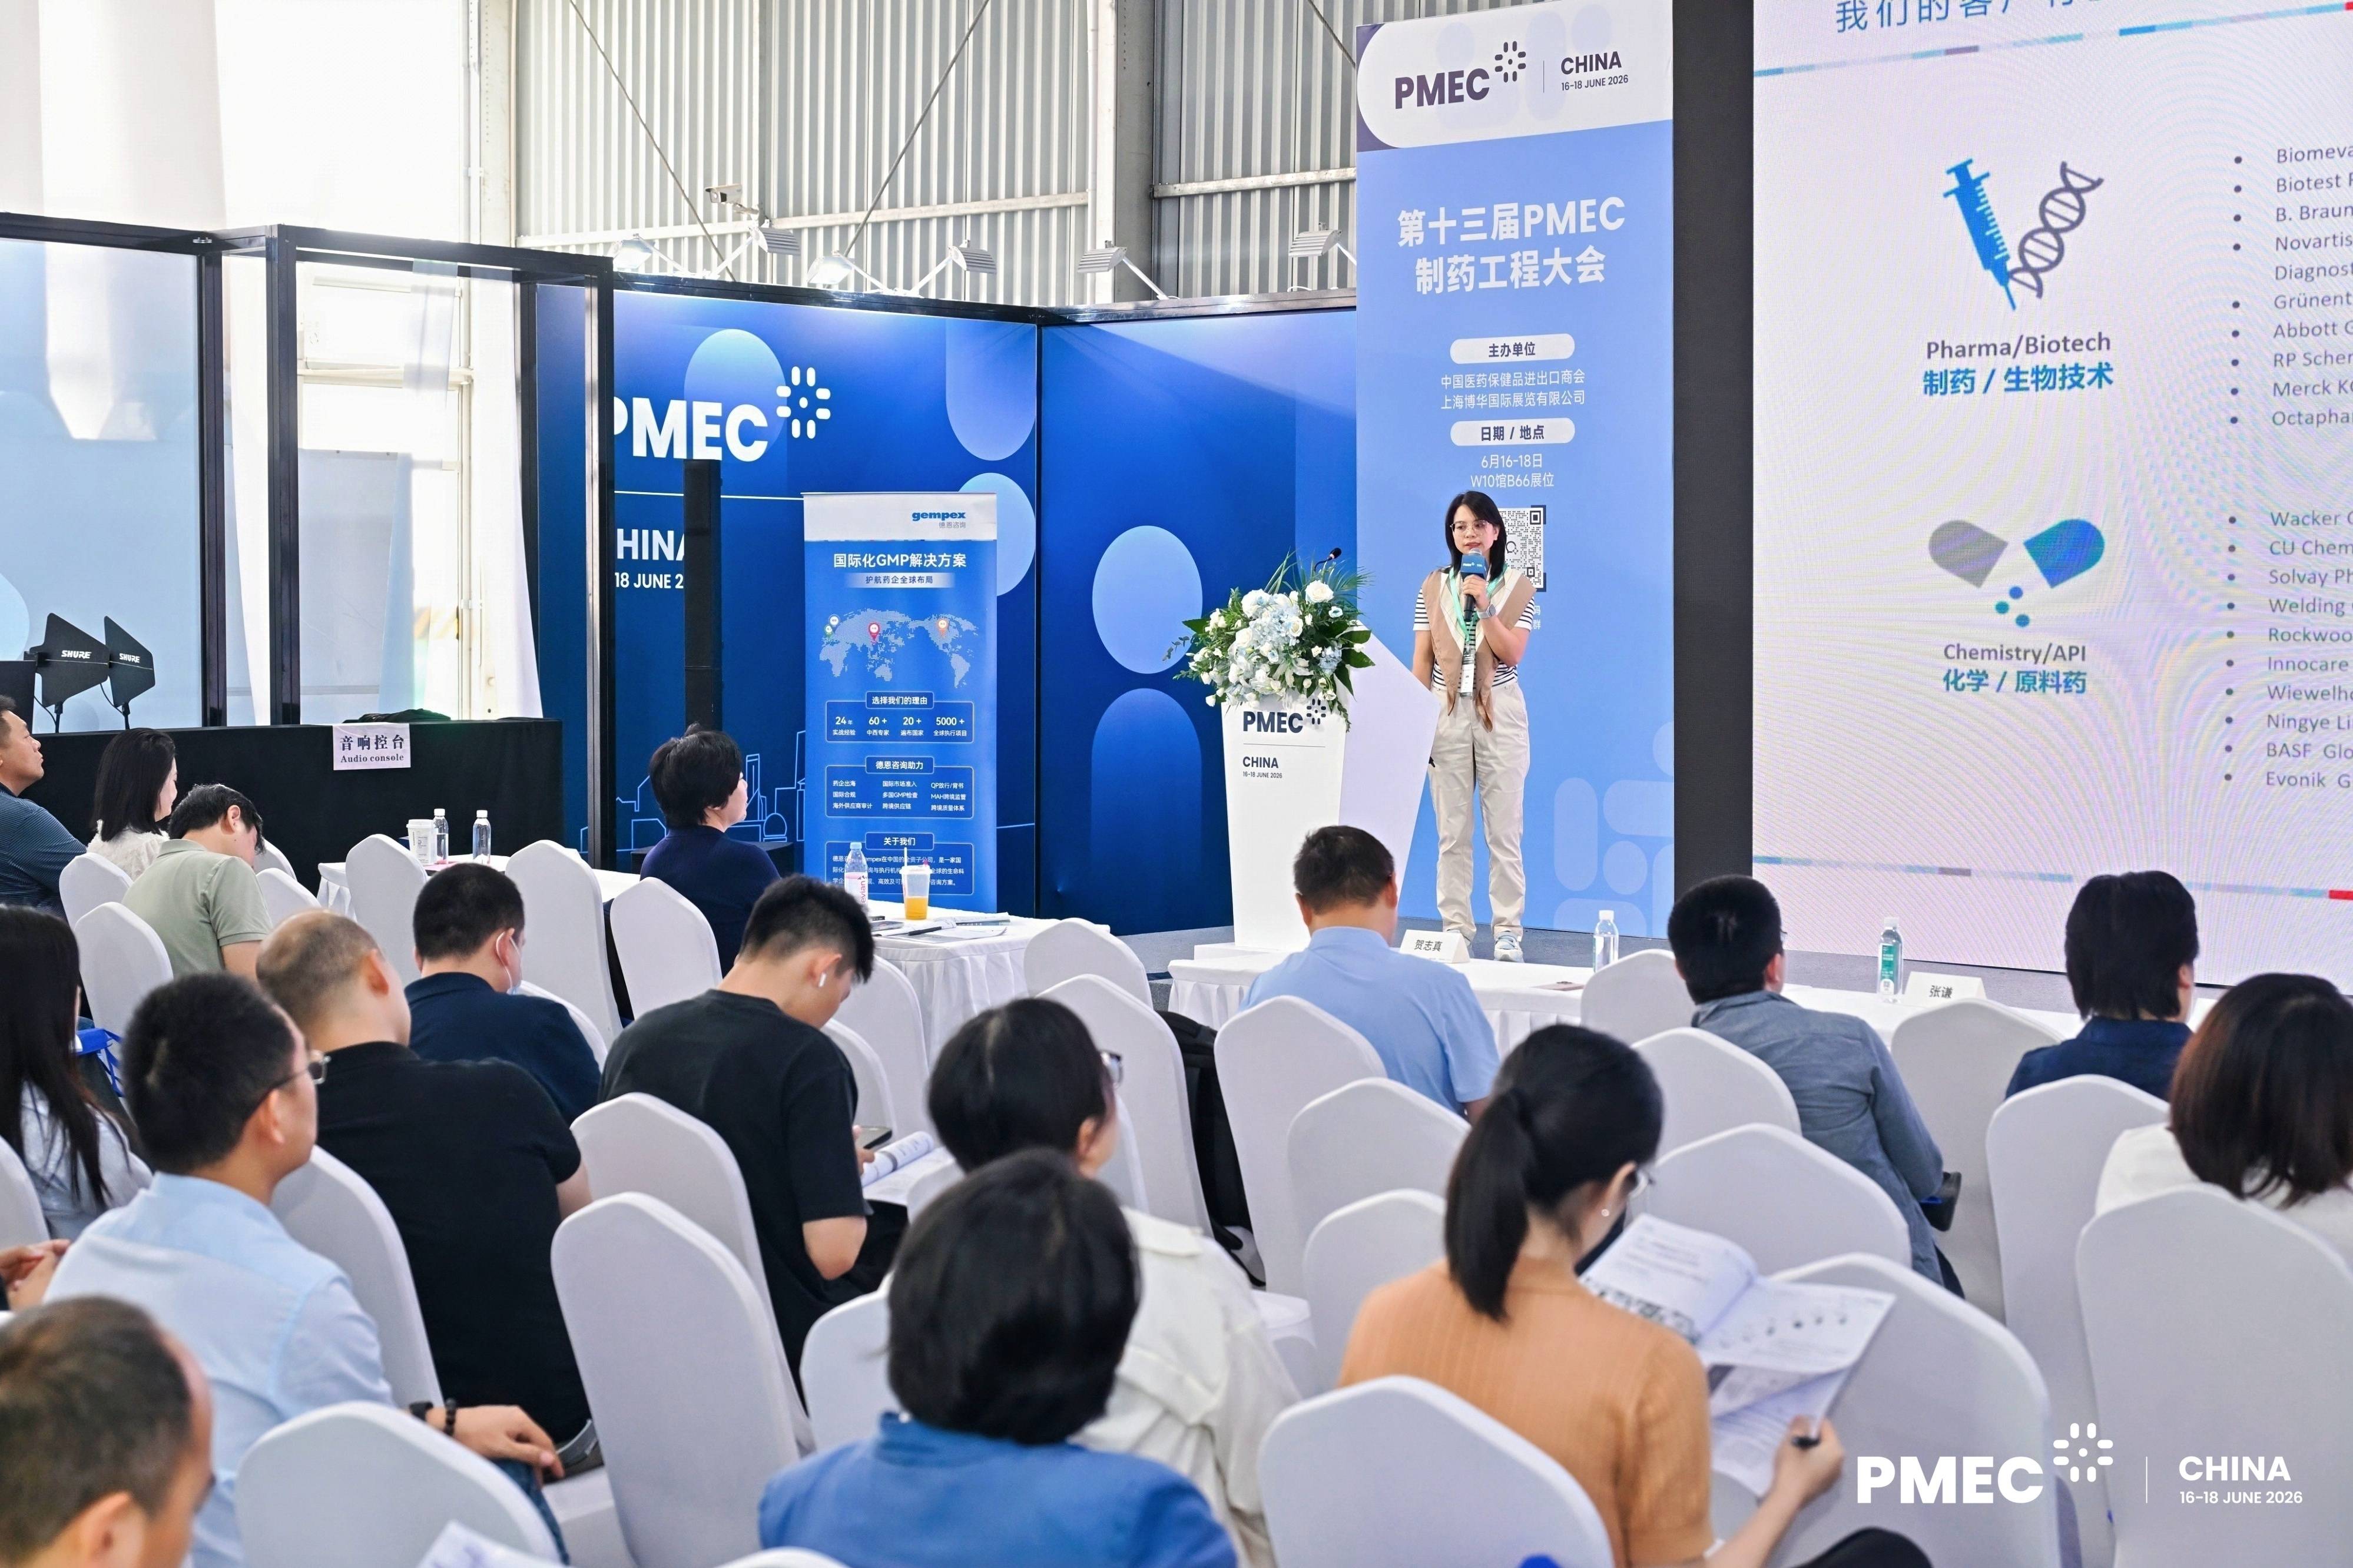
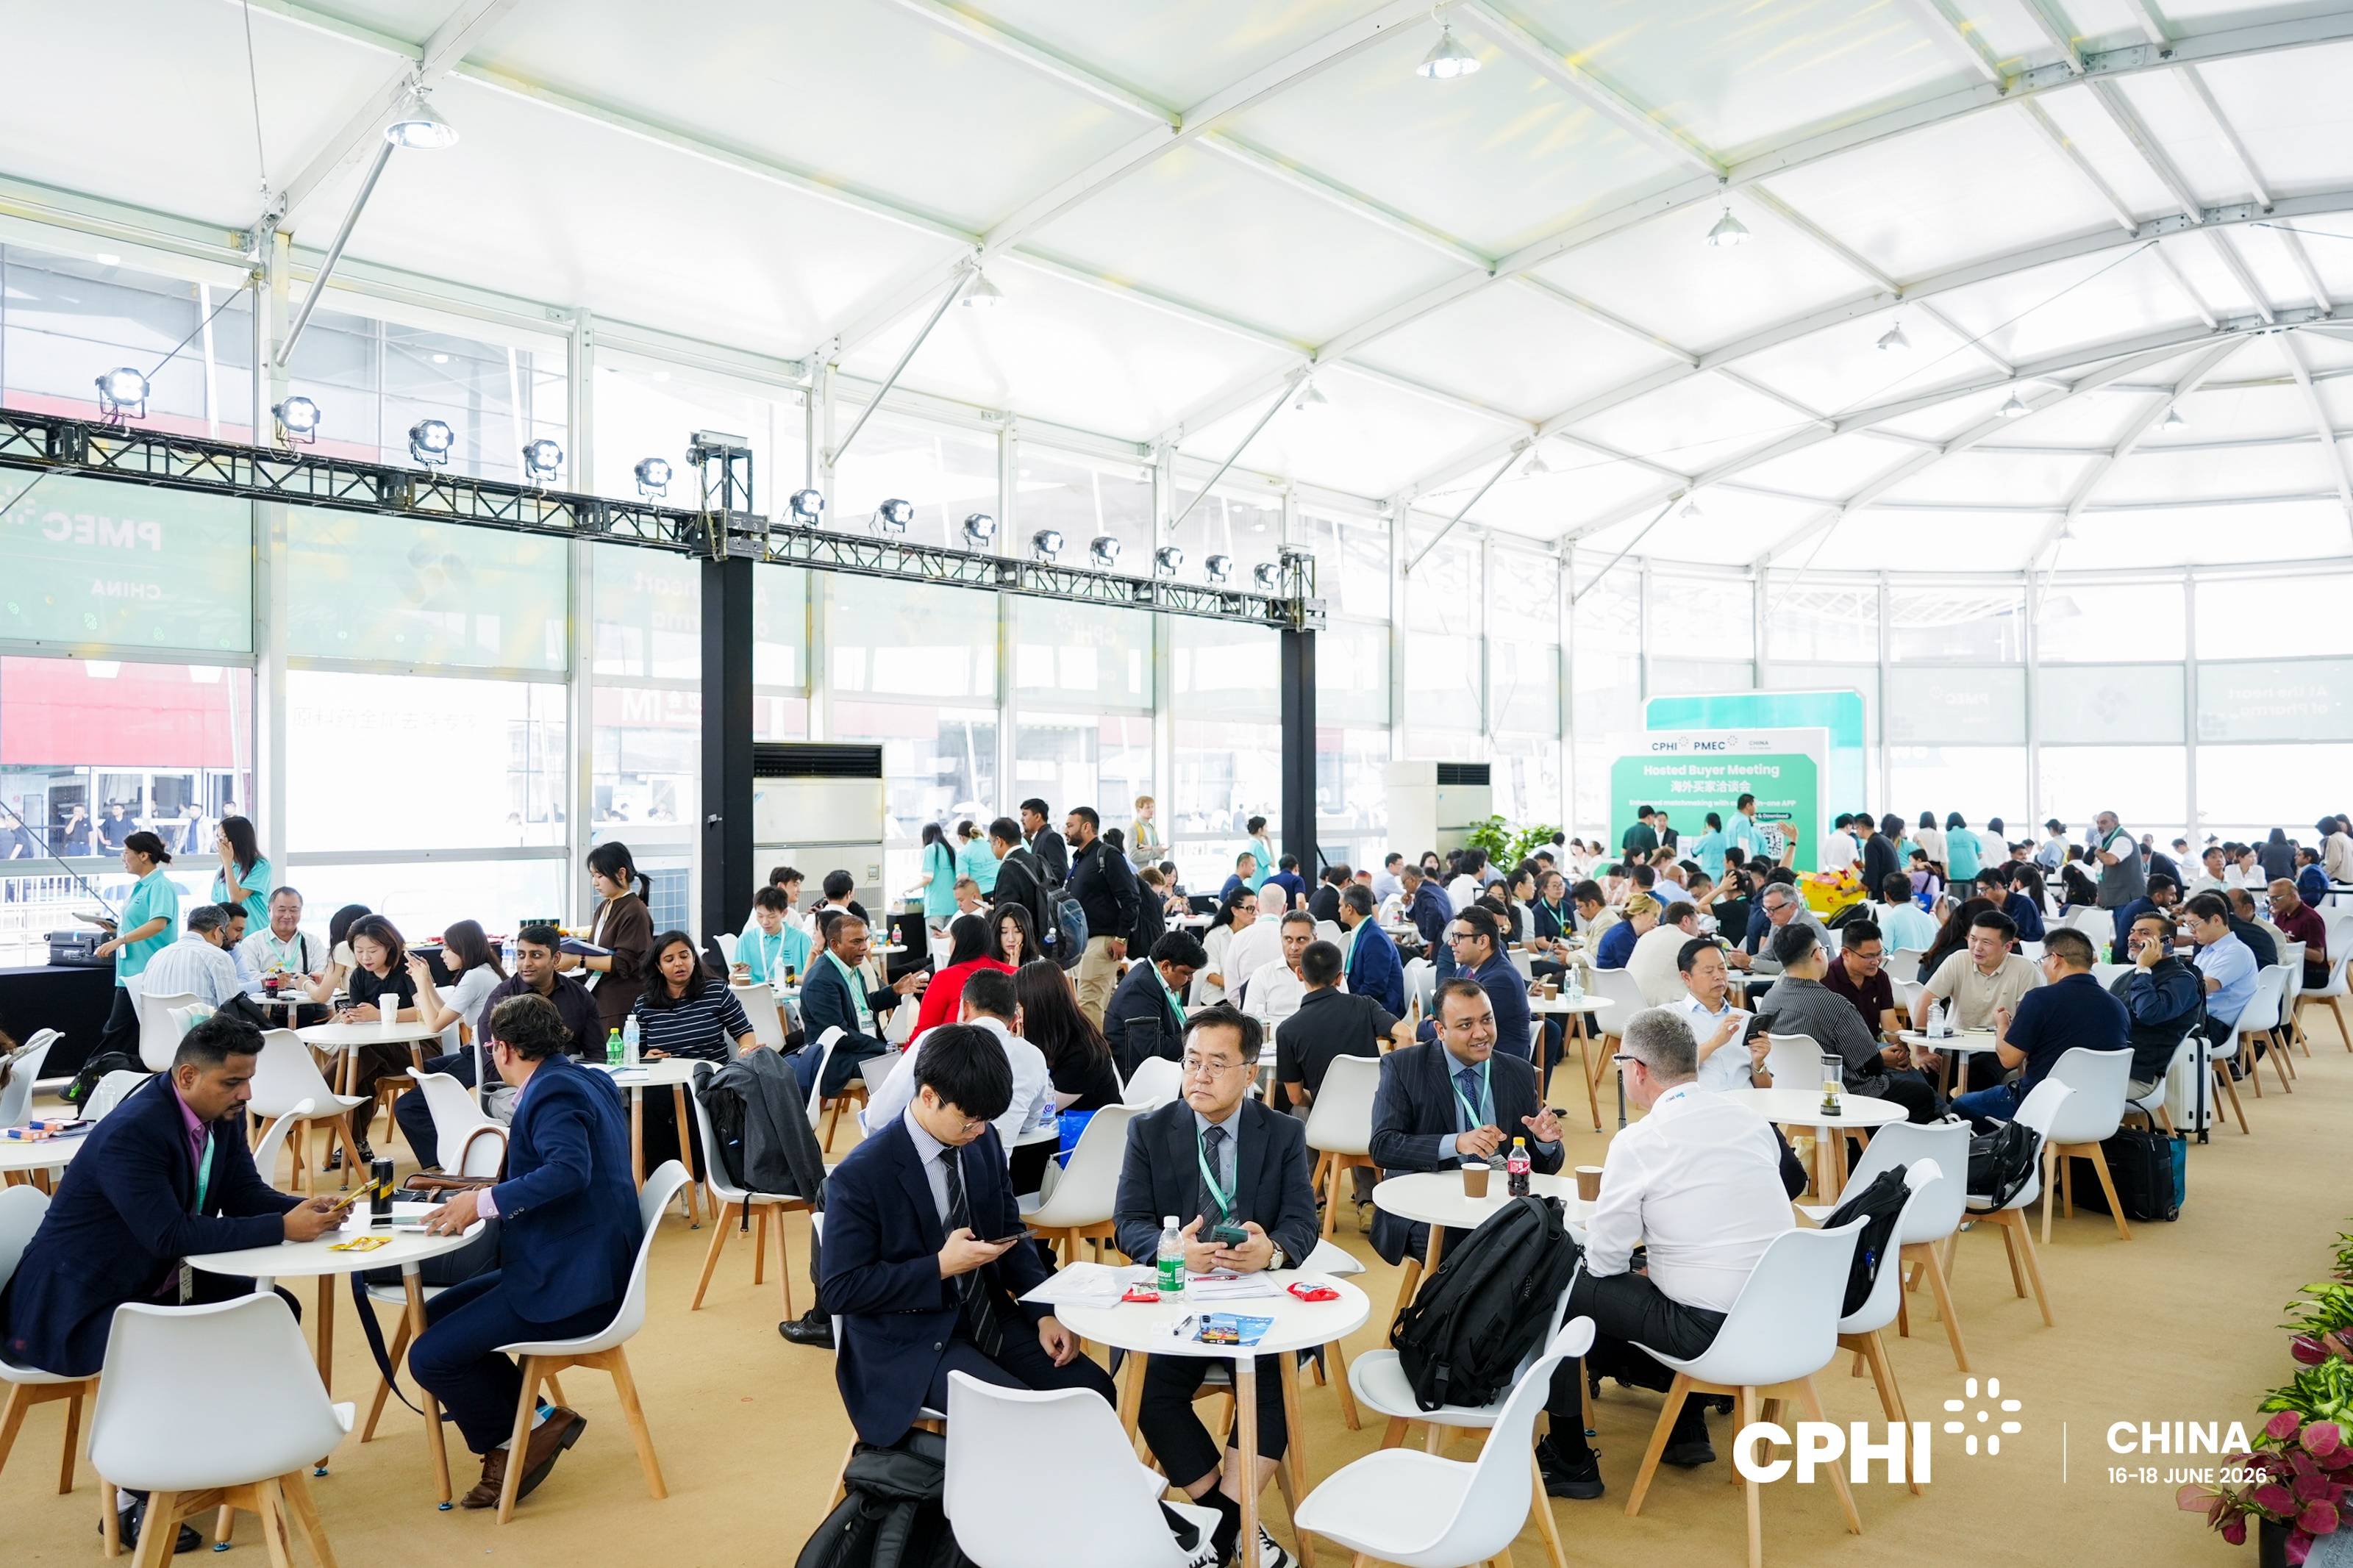
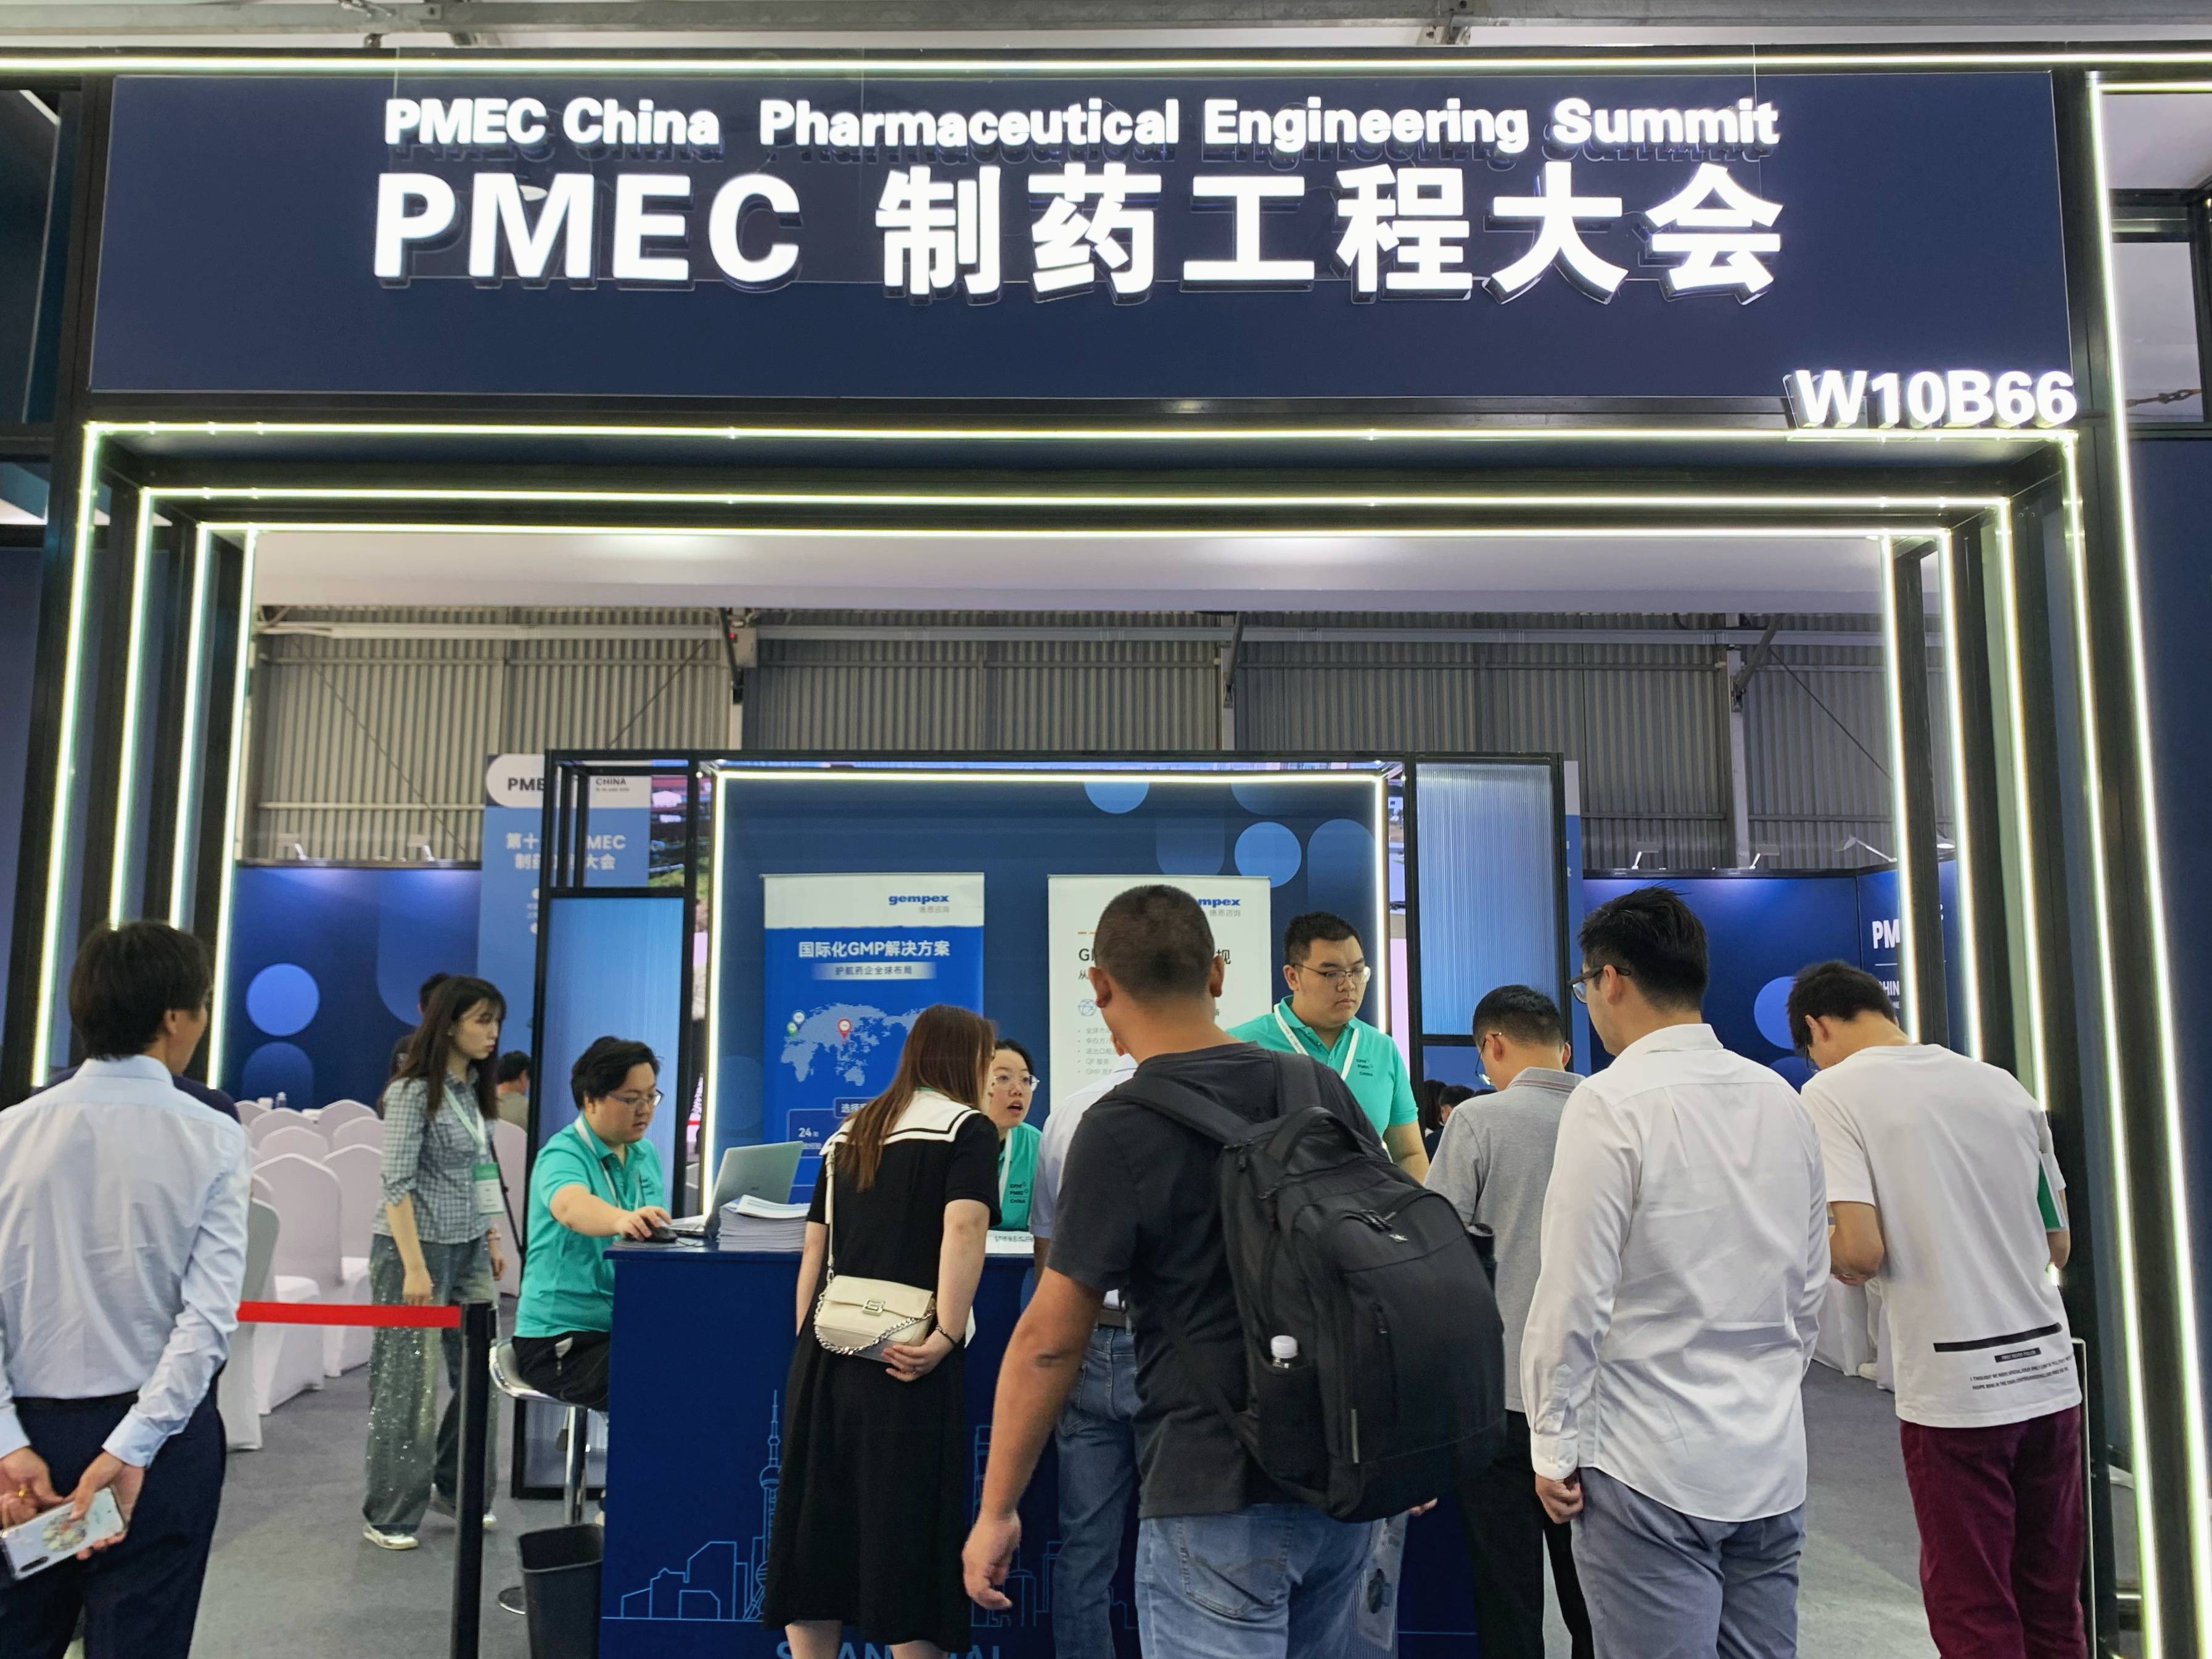
2026年6月16日至18日,第二十四届世界制药原料中国展(CPHI China 2026)在上海新国际博览中心举行。本届展会展览总面积超过25万平方米,集结3700余家海内外参展企业,同期举办100余场高规格会议活动。“先进制造与技术转型”作为本届展会的重要分论坛之一,聚焦连续制造、实时放行、AI与数智化应用等前沿议题,吸引了大量制药企业质量、生产及注册相关负责人的关注。

冯翠容女士的演讲主题为《技术驱动与监管协同,构建药品先进制造的国际合规能力》。她从当前主流法规市场的监管趋势切入,梳理了中美欧及PIC/S在先进制造领域的法规动态。在连续制造部分,她以ICH Q13指南为框架,系统解读了连续制造的概念界定、批定义方式、控制策略构建及连续工艺确证等核心监管要求;在实时放行检验部分,她重点解析了模型验证、传感器数据完整性及替代传统检验的监管路径等关键问题。
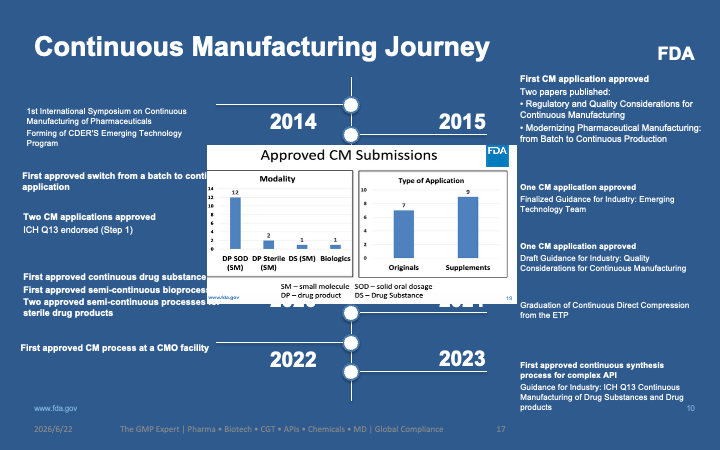
从现场反响来看,连续制造和实时放行确实是当前制药企业最关切的合规难点。如何定义连续制造的批量、如何建立覆盖全流程的控制策略、实时放行检验如何获得监管认可——这些问题没有标准模板,但已有成熟的方法论和项目经验可供参考。随着国内GMP监管加速与国际标准接轨,以及FDA、欧盟在数据完整性和AI使用规范方面的持续升级,制药企业正面临从传统质量管理向数字化合规过渡的现实挑战。












